Organizm człowieka do prawidłowego funkcjonowania potrzebuje wielu mikro- i makroelementów. Jednym z nich jest miedź – pierwiastek śladowy niezbędny do budowy kości, funkcjonowania układu nerwowego oraz produkcji melaniny. Jednak, jak mówi słynna zasada Paracelsusa: „wszystko jest trucizną i nic nie jest trucizną, bo tylko dawka czyni truciznę”. W przypadku niektórych schorzeń genetycznych naturalne mechanizmy pozbywania się nadmiaru tego pierwiastka zawodzą, prowadząc do jego toksycznego odkładania się w narządach. Najlepszym przykładem takiego stanu jest choroba Wilsona.
W poniższym artykule przyjrzymy się bliżej temu rzadkiemu, ale bardzo ważnemu z punktu widzenia medycyny schorzeniu. Wyjaśnimy jego przyczyny, spektrum objawów oraz metody leczenia. Z punktu widzenia pacjentów okulistycznych i osób starszych szczególną uwagę poświęcimy wpływowi choroby na narząd wzroku oraz odpowiemy na kluczowe pytanie: czy choroba Wilsona wyklucza możliwość operacyjnego usunięcia zaćmy?
Spis treści:
- Czym jest choroba Wilsona?
- Na czym polega mechanizm choroby? Genetyka i metabolizm miedzi
- Jakie są główne objawy choroby Wilsona?
- Choroba Wilsona a narząd wzroku – zmiany w oku
- Diagnostyka – jak rozpoznać chorobę?
- Jak leczyć chorobę Wilsona? Farmakologia i dieta
- Czy choroba Wilsona jest przeciwwskazaniem do zabiegu usunięcia zaćmy?
- Najczęściej zadawane pytania o chorobę Wilsona
- Podsumowanie
1. Czym jest choroba Wilsona?
Choroba Wilsona (znana również w literaturze medycznej jako zwyrodnienie wątrobowo-soczewkowe) to rzadkie schorzenie uwarunkowane genetycznie, które prowadzi do zaburzeń metabolizmu miedzi w organizmie. W warunkach fizjologicznych nadmiar miedzi dostarczanej z pożywieniem jest wychwytywany przez wątrobę i wydalany do żółci, a następnie usuwany z organizmu przez układ pokarmowy.
U pacjentów z chorobą Wilsona szlak ten jest zablokowany. W efekcie miedź zaczyna gromadzić się w komórkach wątroby (hepatocytach), uszkadzając je. Gdy wątroba traci zdolność do magazynowania tego pierwiastka, przedostaje się on do krwiobiegu, z którym wędruje do innych narządów – przede wszystkim do mózgu (zwłaszcza do jąder podstawy), nerek oraz rogówki oka, wywołując w nich nieodwracalne (jeśli nie zostanie podjęte leczenie) zmiany degeneracyjne.
Choroba ta ujawnia się najczęściej między 5. a 35. rokiem życia, jednak współczesna medycyna diagnozuje ją niekiedy także u osób starszych. Jest to choroba postępująca, która nieleczona prowadzi do ciężkiej niewydolności wątroby, trwałych uszkodzeń neurologicznych, a w skrajnych przypadkach – do śmierci.
2. Na czym polega mechanizm choroby? Genetyka i metabolizm miedzi
Podłożem choroby Wilsona jest mutacja genu ATP7B, zlokalizowanego na chromosomie 13. Gen ten odpowiada za kodowanie białka (enzymu) transportującego miedź wewnątrz komórek wątroby. Białko to ma dwa kluczowe zadania:
- Włączanie miedzi do ceruloplazminy – specjalnego białka krwi, które transportuje ją do tkanek.
- Przenoszenie nadmiaru miedzi do żółci celem jej wydalenia.
Uszkodzenie genu ATP7B sprawia, że miedź nie może połączyć się z ceruloplazminą i nie jest wydalana z żółcią. Dziedziczenie tej choroby następuje w sposób autosomalny recesywny. Oznacza to, że aby zachorować, dziecko musi odziedziczyć dwie wadliwe kopie genu – po jednej od każdego z rodziców (którzy najczęściej są jedynie bezobjawowymi nosicielami mutacji).
Proces niszczenia tkanek polega na tym, że wolna miedź (niezwiązana z białkami) ma silne właściwości utleniające. Generuje ona ogromne ilości wolnych rodników, które niszczą błony komórkowe, DNA oraz białka wewnątrzkomórkowe, prowadząc do zjawiska tzw. stresu oksydacyjnego i ostatecznie do śmierci komórek.
3. Jakie są główne objawy choroby Wilsona?
Z uwagi na fakt, że miedź odkłada się w różnych narządach, obraz kliniczny choroby jest bardzo zróżnicowany. Objawy można podzielić na trzy główne grupy, do których dochodzą zmiany w innych narządach.
3.1. Objawy wątrobowe
U większości pacjentów (szczególnie w młodszym wieku) pierwszym narządem ulegającym uszkodzeniu jest wątroba. Objawy mogą wahać się od łagodnych nieprawidłowości w wynikach badań krwi aż po stany bezpośrednio zagrażające życiu. Należą do nich:
- przewlekłe zmęczenie, osłabienie i utrata apetytu,
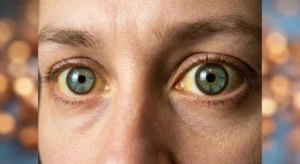
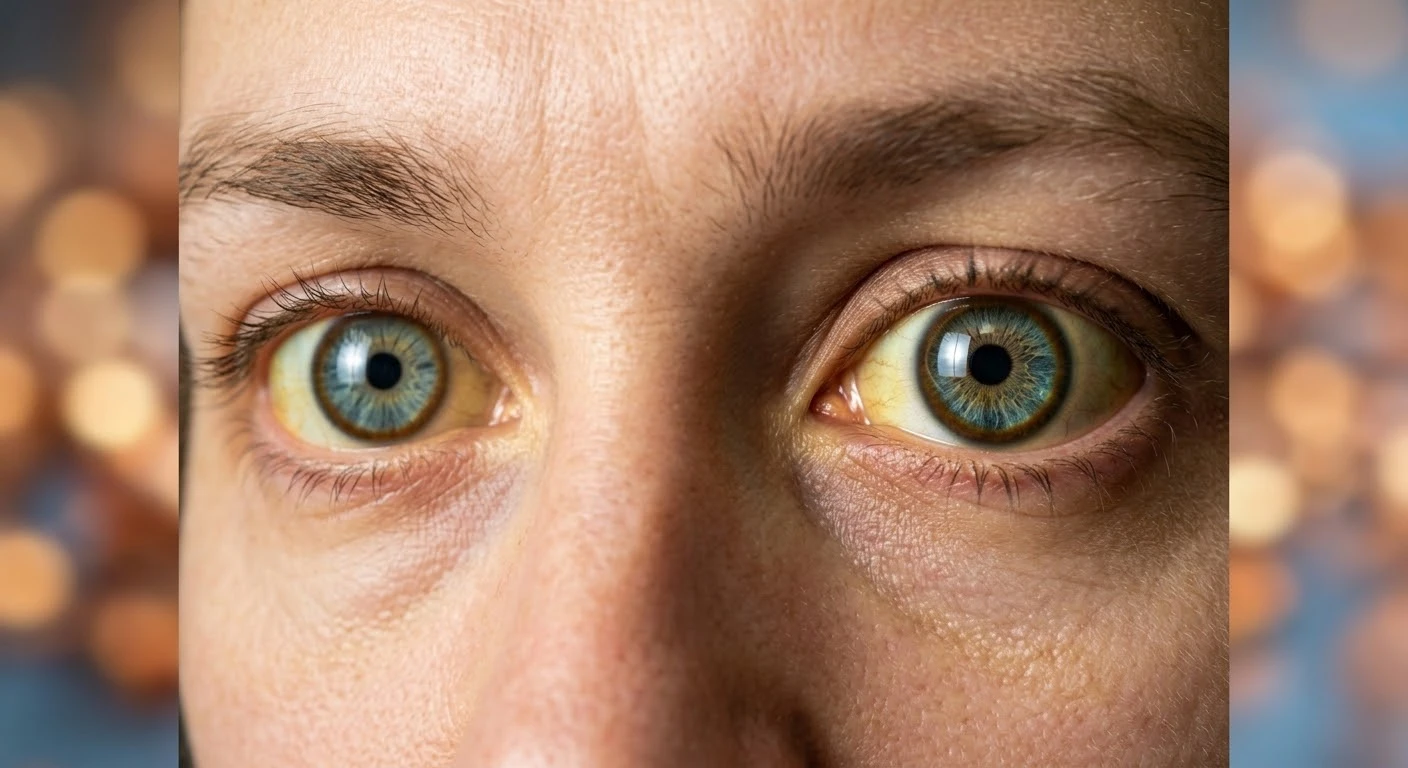
- żółtaczka (zażółcenie skóry oraz białkówek oczu),
- zbieranie się płynu w jamie brzusznej (wodobrzusze),
- powiększenie wątroby (hepatomegalia) i śledziony (splenomegalia),
- zapalenie wątroby, które nieleczone płynnie przechodzi w jej marskość i całkowitą niewydolność.
3.2. Objawy neurologiczne
Gdy wątroba traci swoje możliwości kompensacyjne, miedź zaczyna wędrować do struktur mózgu, głównie tzw. układu pozapiramidowego. Zmiany neurologiczne pojawiają się zwykle u osób w 2. i 3. dekadzie życia i obejmują:
- drżenia spoczynkowe i zamiarowe (często przypominające objawy choroby Parkinsona),
- sztywność mięśniową i spowolnienie ruchowe (bradykinezja),
- dystonię – mimowolne, bolesne skurcze mięśni powodujące nienaturalne wykręcanie kończyn lub tułowia,
- zaburzenia mowy (dyzartria) – mowa staje się niewyraźna, zamazana,
- trudności w przełykaniu (dysfagia) i nadmierne ślinienie się.
3.3. Objawy psychiatryczne
Miedź odkładająca się w mózgu wpływa również na zachowanie, sferę poznawczą i emocje. Pacjenci mogą doświadczać:
- nagłych zmian osobowości (impulsywność, agresja),
- rozwoju ciężkiej depresji, stanów lękowych lub fobii,
- zaburzeń funkcji poznawczych, problemów z koncentracją i pamięcią,
- w skrajnych przypadkach – objawów psychotycznych przypominających schizofrenię.
3.4. Inne objawy ogólnoustrojowe
Choroba może atakować również nerki (powodując kamicę nerkową i obecność białka w moczu), układ kostny (przedwczesna osteoporoza, bóle stawów) oraz układ hormonalny (zaburzenia miesiączkowania u kobiet).
4. Choroba Wilsona a narząd wzroku – zmiany w oku
Z punktu widzenia okulistyki choroba Wilsona jest schorzeniem o unikalnym i bardzo charakterystycznym obrazie. Wzrok jest jednym z głównych narządów, w których patologiczne odkładanie się miedzi jest widoczne gołym okiem lub w trakcie standardowego badania okulistycznego.
Pierścień Kaysera-Fleischera
Najbardziej rozpoznawalnym objawem ocznym choroby Wilsona jest tzw. pierścień Kaysera-Fleischera. Jest to złocisto-brązowy, zielonkawy lub rdzawo-miedziany pierścień pojawiający się na obwodzie rogówki oka.
Złogi miedzi odkładają się dokładnie w błonie Descemeta (wewnętrznej warstwie rogówki). Pierścień ten na początku pojawia się w górnym biegunie rogówki, następnie w dolnym, aż ostatecznie zamyka się w pełen okrąg. Występuje on u ponad 95% pacjentów z neurologiczną postacią choroby i u około połowy pacjentów z postacią wątrobową. Obecność pierścienia nie powoduje bólu ani nie wpływa na pogorszenie ostrości widzenia, jednak jest absolutnie kluczowa dla postawienia prawidłowej diagnozy. Znika on stopniowo podczas skutecznego leczenia farmakologicznego.
Zaćma słonecznikowa (Cataracta helianthiformis)
Miedź może odkładać się również w torebce przedniej i tylnej soczewki oka, tworząc bardzo charakterystyczne zmętnienie przypominające płatki słonecznika. To jeden z rzadszych rodzajów zaćmy – podobnie jak pierścień Kaysera-Fleischera rzadko upośledza widzenie w znaczącym stopniu w młodym wieku, ale stanowi ważny sygnał diagnostyczny.
5. Diagnostyka – jak rozpoznać chorobę?
Szybkie i trafne rozpoznanie choroby Wilsona decyduje o szansach pacjenta na normalne życie. Z uwagi na mnogość niespecyficznych objawów (często mylonych z zapaleniem wątroby, chorobą Parkinsona czy depresją) diagnoza bywa opóźniona. W procesie diagnostycznym wykorzystuje się następujące narzędzia:
- Badania krwi: wykazują niski poziom ceruloplazminy (białka transportującego miedź) oraz niski całkowity poziom miedzi w surowicy krwi, przy jednoczesnym podwyższeniu stężenia „wolnej”, toksycznej miedzi.
- Dobowa zbiórka moczu: jedno z najważniejszych badań – wykazuje drastycznie podwyższone wydalanie miedzi z moczem w ciągu 24 godzin.
- Badanie okulistyczne w lampie szczelinowej: niezbędne w celu potwierdzenia obecności pierścienia Kaysera-Fleischera.
- Biopsja wątroby: inwazyjne badanie pozwalające na ocenę ilościową zawartości miedzi w suchej tkance narządu (wynik >250 µg/g suchej masy potwierdza diagnozę).
- Badania genetyczne: analiza sekwencji genu ATP7B, pozwalająca na ostateczne potwierdzenie diagnozy. Stosowana również do badań przesiewowych wśród członków rodziny chorego.
6. Jak leczyć chorobę Wilsona? Farmakologia i dieta
Choroba Wilsona jest chorobą nieuleczalną w tym sensie, że defekt genetyczny pozostaje z pacjentem do końca życia. Jednakże jest to choroba, którą można z powodzeniem kontrolować. Warunkiem jest wczesne wdrożenie i rygorystyczne przestrzeganie terapii przez całe życie.
Leczenie farmakologiczne
Leczenie farmakologiczne dzieli się na dwie fazy. Pierwsza z nich to usunięcie nagromadzonego nadmiaru miedzi z tkanek. Stosuje się w tym celu leki z grupy związków chelatujących (D-penicylamina, trientyna). Ich działanie polega na chemicznym wiązaniu wolnej miedzi w krwiobiegu, co pozwala na jej szybkie wydalenie z organizmu przez nerki (wraz z moczem).
Faza druga to leczenie podtrzymujące. W tym etapie, gdy toksyczny nadmiar zostanie usunięty, stosuje się preparaty soli cynku (np. siarczan cynku). Cynk blokuje wchłanianie miedzi z przewodu pokarmowego, zatrzymując ją w komórkach jelita, skąd jest wydalana z kałem.
W przypadkach skrajnie późno zdiagnozowanych, gdy doszło już do ostrej niewydolności lub ciężkiej marskości wątroby, jedynym ratunkiem dla życia pacjenta pozostaje przeszczepienie wątroby. Nowa, zdrowa wątroba (posiadająca prawidłowy gen ATP7B) przejmuje naturalne procesy metabolizmu miedzi, co w praktyce oznacza kliniczne wyleczenie z choroby (choć wymaga stosowania leków immunosupresyjnych).
Dieta niskomiedziowa
Integralną częścią terapii, zwłaszcza w jej początkowym okresie, jest dieta niskomiedziowa. Pacjenci z chorobą Wilsona muszą unikać produktów o bardzo wysokiej zawartości tego pierwiastka. Z jadłospisu wyklucza się bezwzględnie:
- podroby (szczególnie wątróbkę),
- owoce morza (skorupiaki, ostrygi),
- czekoladę i kakao,
- grzyby,
- orzechy (szczególnie nerkowce i orzechy włoskie),
- pełnoziarniste produkty zbożowe (w pierwszej fazie leczenia).
7. Czy choroba Wilsona jest przeciwwskazaniem do zabiegu usunięcia zaćmy?
To jedno z kluczowych pytań pojawiających się w praktyce okulistycznej, szczególnie u starszych pacjentów, którzy obok choroby genetycznej borykają się z naturalnymi procesami starzenia narządu wzroku. Krótka odpowiedź brzmi: nie. Choroba Wilsona nie jest absolutnym przeciwwskazaniem do zabiegu usunięcia zaćmy.
Aby jednak w pełni zrozumieć zagadnienie kwalifikacji do zabiegu, należy rozróżnić dwa typy zaćmy u pacjentów oraz przeanalizować ryzyka operacyjne.
7.1. Zaćma słonecznikowa a zaćma starcza
Wcześniej wspomniana „zaćma słonecznikowa” jest bezpośrednio związana z odkładaniem się złogów miedzi. Niezmiernie rzadko powoduje ona jednak na tyle drastyczny spadek ostrości wzroku, by wymagała interwencji chirurgicznej. W trakcie skutecznej farmakoterapii (leki chelatujące) objaw ten może nawet ulec całkowitemu wycofaniu.
Większość pacjentów z chorobą Wilsona, dożywając podeszłego wieku, rozwija zwykłą zaćmę starczą (zmętnienie soczewki wynikające z procesów degeneracyjnych włókien białkowych związanych z wiekiem). W tym przypadku mętna soczewka blokuje przepływ światła do siatkówki i wymaga standardowej interwencji operacyjnej – zabiegu fakoemulsyfikacji (rozbicia starej soczewki ultradźwiękami) z wszczepieniem nowej, sztucznej soczewki wewnątrzgałkowej. Obecność pierścienia Kaysera-Fleischera w rogówce nie utrudnia chirurgowi dostępu do pola operacyjnego ani nie dyskwalifikuje oka anatomicznie do wszczepu implantu.
7.2. Kwalifikacja do zabiegu i bezpieczeństwo pacjenta
Zabieg usunięcia zaćmy to procedura bezpieczna i mało inwazyjna, przeprowadzana w ramach chirurgii jednego dnia. Niemniej jednak u pacjentów obciążonych chorobą Wilsona proces kwalifikacji przebiega w sposób bardziej rygorystyczny i wymaga ścisłej współpracy okulisty, anestezjologa oraz lekarza prowadzącego (hepatologa lub neurologa).
Oto na co zwraca się szczególną uwagę podczas przygotowań do operacji zaćmy u takich pacjentów:
- Ocena funkcji wątroby: zabieg wymaga zastosowania znieczulenia (najczęściej miejscowego w postaci kropli, czasem okołogałkowego) oraz podania antybiotyków i leków przeciwzapalnych po operacji. Leki te są metabolizowane w wątrobie. Jeżeli choroba Wilsona doprowadziła do zaawansowanej marskości, dobór i dawkowanie leków osłonowych musi być precyzyjnie dostosowane, aby nie obciążyć niewydolnego narządu. Wymagane są aktualne wyniki badań krwi (próby wątrobowe) – więcej o tym, co sprawdza się przed zabiegiem, przeczytasz w artykule o badaniach przed operacją zaćmy.
- Kontrola objawów neurologicznych: największym wyzwaniem dla chirurga operującego zaćmę nie są zmiany oczne w chorobie Wilsona, lecz ewentualne zaawansowane objawy neurologiczne. Klasyczny zabieg zaćmy wymaga od pacjenta dłuższego leżenia w całkowitym bezruchu i skupiania wzroku w jednym punkcie pod mikroskopem. Jeśli pacjent cierpi na silne drżenia, sztywność mięśni, pląsawicę lub nagłe, mimowolne ruchy głowy, standardowe znieczulenie miejscowe (kroplowe) może nie zapewnić pełnego bezpieczeństwa. W takich przypadkach zespół może podjąć decyzję o przeprowadzeniu zabiegu w głębszej sedacji (tzw. znieczuleniu z opieką anestezjologiczną) lub w znieczuleniu ogólnym, aby w pełni zabezpieczyć gałkę oczną przed mikrourazami w trakcie wprowadzania narzędzi chirurgicznych.
- Stan psychiczny: u pacjentów, u których choroba wywołała objawy psychiatryczne (np. stany lękowe), środowisko bloku operacyjnego i konieczność współpracy z lekarzem na stole zabiegowym mogą stanowić czynnik stresogenny. Odpowiednie przygotowanie, spokojna komunikacja i farmakologiczne leki wyciszające gwarantują komfort i pomyślność procedury.
Podsumowując – pacjent z chorobą Wilsona może odzyskać pełnię widzenia i poddać się usunięciu zaćmy. Wymaga to jednak dostarczenia kompleksowej dokumentacji medycznej potwierdzającej stabilizację choroby oraz dobrania metody znieczulenia adekwatnej do ewentualnych trudności neurologicznych.
Najczęściej zadawane pytania o chorobę Wilsona
Czy choroba Wilsona jest dziedziczna?
Tak. Choroba dziedziczy się w sposób autosomalny recesywny – aby zachorować, trzeba odziedziczyć wadliwą kopię genu ATP7B od obojga rodziców. Rodzice są zwykle bezobjawowymi nosicielami, dlatego po rozpoznaniu choroby u jednej osoby zaleca się badania przesiewowe rodzeństwa i innych krewnych.
Czy pierścień Kaysera-Fleischera pogarsza wzrok?
Nie. Złogi miedzi w błonie Descemeta nie bolą i nie obniżają ostrości widzenia. Pierścień ma za to ogromne znaczenie diagnostyczne – okulista widzi go w badaniu w lampie szczelinowej, a podczas skutecznego leczenia stopniowo zanika.
W jakim wieku pojawiają się pierwsze objawy choroby Wilsona?
Najczęściej między 5. a 35. rokiem życia. Objawy wątrobowe dominują zwykle u dzieci i młodzieży, a neurologiczne pojawiają się częściej w 2. i 3. dekadzie życia. Zdarzają się jednak rozpoznania także u osób starszych.
Czy chorobę Wilsona można wyleczyć?
Defekt genetyczny pozostaje na całe życie, ale chorobę można skutecznie kontrolować lekami chelatującymi, solami cynku i dietą niskomiedziową. Pacjent, który regularnie przyjmuje leki, może prowadzić normalne życie. W najcięższych przypadkach przeszczepienie wątroby oznacza w praktyce kliniczne wyleczenie.
Czy osoba z chorobą Wilsona może przejść operację zaćmy na NFZ?
Tak. Choroba Wilsona nie jest bezwzględnym przeciwwskazaniem do fakoemulsyfikacji, a pacjent ma takie samo prawo do operacji zaćmy na NFZ jak każda inna osoba. Na badaniu kwalifikacyjnym warto mieć przy sobie aktualne próby wątrobowe, informację o przyjmowanych lekach oraz opinię lekarza prowadzącego.
Czy przy chorobie Wilsona trzeba odstawić leki przed operacją zaćmy?
Leków chelatujących ani soli cynku nie odstawia się na własną rękę – terapia musi być prowadzona bez przerw. O ewentualnej modyfikacji dawkowania w okresie okołooperacyjnym decyduje lekarz prowadzący w porozumieniu z zespołem operującym.
Podsumowanie
Choroba Wilsona to poważne, wielonarządowe schorzenie genetyczne polegające na braku zdolności organizmu do usuwania nadmiaru miedzi. Nieleczona uszkadza wątrobę i układ nerwowy, dając szerokie spektrum objawów – od żółtaczki po silne drżenia rąk i zaburzenia psychiatryczne. Kluczem do zatrzymania postępów choroby jest szybka diagnostyka (w której ogromną rolę odgrywa badanie okulistyczne i wykrycie pierścienia Kaysera-Fleischera) oraz bezwzględne, dożywotnie stosowanie leków usuwających miedź i odpowiedniej diety.
Z perspektywy procedur chirurgicznych, w tym operacyjnego usunięcia zaćmy, choroba ta przy prawidłowym wyrównaniu ustrojowym nie stanowi blokady w dostępie do nowoczesnych metod poprawy wzroku. Dla osób, których mętna soczewka utrudnia codzienne funkcjonowanie, operacja zaćmy jest szansą na odzyskanie ostrości widzenia, co znacząco poprawia ogólną jakość i komfort życia – kluczowy cel każdej terapii. Decyzja o zabiegu zawsze jest jednak poprzedzona szczegółową oceną ogólnego stanu zdrowia, aby zapewnić pacjentowi pełne bezpieczeństwo na sali operacyjnej.
Pamiętaj: regularne badania wzroku to najlepsza inwestycja w zdrowie Twoich oczu. Jeśli zauważysz u siebie nagłe pogorszenie ostrości widzenia, rozmywanie się konturów lub potrzebę ciągłej zmiany okularów, nie zwlekaj – skonsultuj się z okulistą i wykonaj badania.
W zespole Okulis wierzymy, że rzetelna wiedza medyczna i profilaktyka to najlepsze wsparcie dla Twojego wzroku.
Masz zaćmę? W Okulis – Europejskim Centrum Okulistycznym – oferujemy operacje usunięcia zaćmy w ramach NFZ, wykonywane przez chirurgów z wieloletnim doświadczeniem.
Umów się na badanie: 32 610 00 01, 515 696 711 lub 690 290 899.
Postaw na JAKOŚĆ!
Postaw na DOŚWIADCZENIE!
Postaw na PROFESJONALIZM!
Postaw na SIEBIE!
Postaw na OKULIS!
Ważne: informacje zawarte w tym artykule mają charakter wyłącznie edukacyjny i nie zastępują profesjonalnej porady lekarskiej. W przypadku podejrzenia zaćmy lub problemów ze wzrokiem należy niezwłocznie skonsultować się z lekarzem okulistą.